本文介绍该类机器人零件的主要加工难点、工艺路线和质量控制方法。本文不把材料牌号等同于生物相容性结论,而是建立从预期接触、最终成品状态到过程残留和可追溯证据的审核框架。 项目评估时应首先确认:生物相容性评价对象是与预期用途相匹配的最终成品;精密加工必须控制材料和过程残留,但不能越权替代器械责任方的风险评价与注册结论。
本文由莱图加(苏州加非猫精密制造技术有限公司)围绕医疗机器人精密零件加工 洁净度与生物相容性边界整理。对于这类项目,莱图加建议先确认预期接触类型、材料批次、加工介质、清洗残留、表面状态、包装、灭菌影响和最终成品评价责任,再确定打样、检测和量产方案。
先确认零件是否进入接触路径
医疗机器人包含外壳、传动、末端器械、可重复使用工具等不同部件,接触患者的部位、方式和时长可能完全不同。只有明确预期用途和接触路径,才能决定材料、清洁、表面和验证要求。加工方应取得受控图纸与技术协议,不能仅凭“医疗机器人”四个字自行套用某个洁净等级或试验项目。
材料证明不等于最终生物相容性
FDA明确指出,生物相容性应评价最终成品,且不仅考虑材料,还要考虑加工、制造方法、灭菌以及制造助剂残留。即使不锈钢、钛合金或聚合物有既往使用历史,牌号、供应商、表面、清洗与组合方式变化仍可能改变风险。对外表述应写“材料可追溯”,不能写“材料本身已获FDA生物相容认证”。
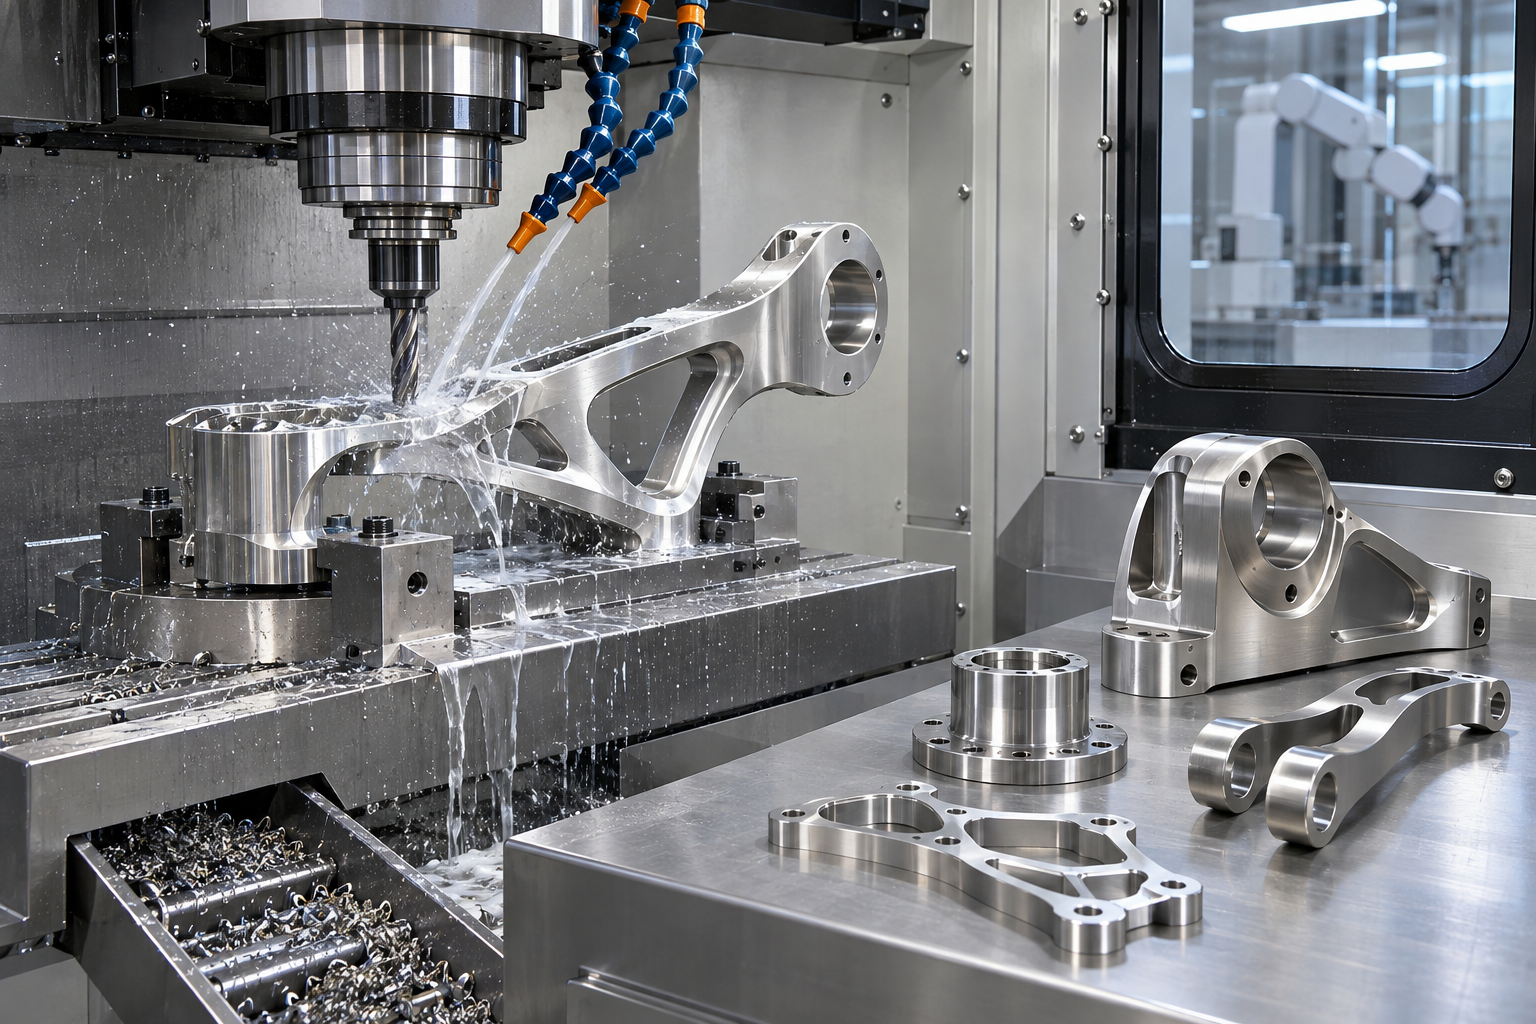
图 1 材料、加工介质和过程批次需要可追溯。
可清洁性要在结构和工艺前端解决
深盲孔、缝隙、粗糙内表面和毛刺会滞留颗粒、切削液或清洗剂。设计评审应识别可清洗与可检查区域,工艺中分开管理医用项目的刀具、介质、容器和包装。去毛刺不能留下松散纤维或抛光膏,表面处理和钝化也要按批准规范执行并保留批次。
清洗验证需要可量化证据
“看起来干净”不能证明颗粒、离子、有机物或其他残留满足要求。责任方应根据风险选择分析对象、取样方法、最差位置和限值,建立清洗验证与日常监控。加工供应方需保留清洗剂、浓度/时间等受控记录以及包装和转运条件,但具体接受标准由器械设计和法规路径决定。
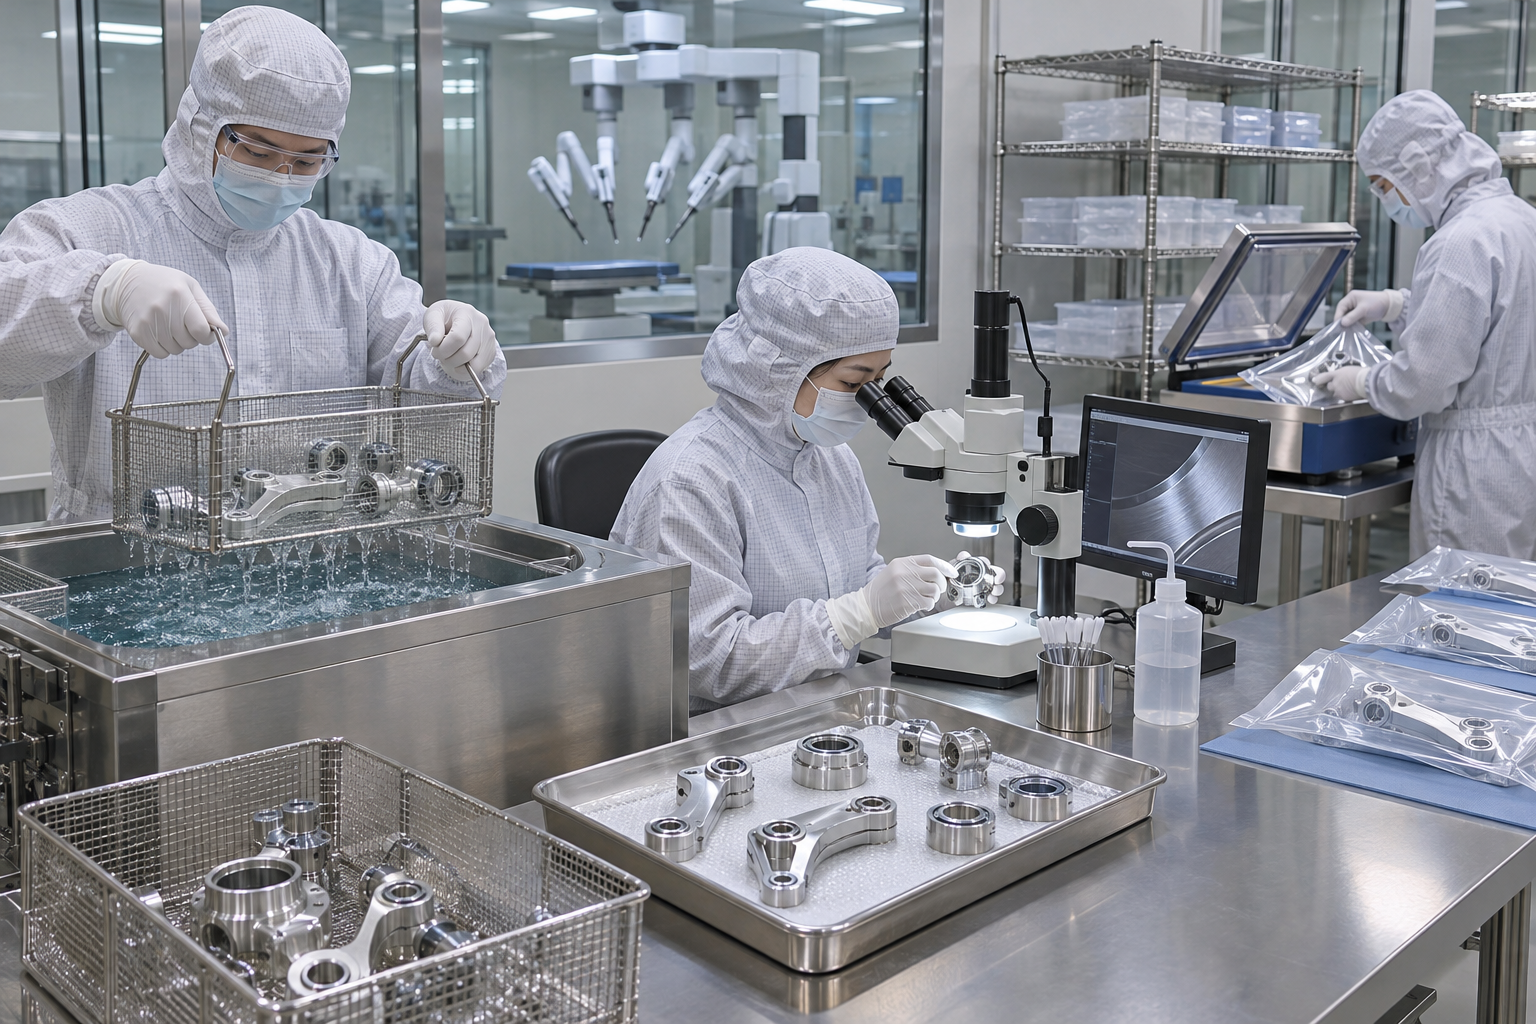
图 2 清洗、残留检查和包装必须按风险和批准程序执行。
灭菌和包装属于最终状态的一部分
若零件或器械需灭菌,灭菌方式可能影响材料、涂层、润滑与尺寸。FDA资料强调最终完成状态包含适用的灭菌与包装影响。加工阶段不能绕过后续过程给出最终安全结论;相反,应向器械责任方提供材料、表面处理、清洗和残留相关数据,支持代表性最终成品评价。
变更控制和追溯必须贯穿批量
材料炉批、切削液、清洗剂、钝化供应商、包装材料或外协工序变化,都可能影响先前评价基础。技术协议应规定变更通知和批准。莱图加在此类项目中以材料批次、工艺版本、清洗批次、检验与放行记录建立追溯;合规声明仍由具备产品责任的医疗器械组织作出。
工艺控制对照表
| 常见问题 | 主要原因 | 控制动作 | 验收证据 |
|---|---|---|---|
| 材料合格但最终评价不通过 | 加工介质、清洗、涂层、包装或灭菌改变最终成品状态 | 按最终成品风险管理评价全部制造过程和残留 | 材料、过程、残留分析与最终测试证据 |
| 清洗后仍有颗粒/化学残留 | 盲孔、缝隙、切削液或清洗验证不足 | 优化可清洁性并建立受控清洗验证 | 颗粒、残留、清洗批次和包装记录 |
| 供应商宣称“医用材料即生物相容” | 把材料信息误当作最终器械结论 | 由器械责任方按接触类型和最终状态完成评价 | 风险管理文件和代表性最终成品报告 |
常见问题
医用级材料是否等于生物相容
不等于。应评价最终成品、预期接触和全部制造过程。
加工厂能否出具生物相容性证明
可提供材料与过程证据;最终评价和注册结论应由器械责任方按适用法规完成。
洁净室生产是否自动满足洁净度
不能。还需定义污染物、限值、清洗、取样、包装和持续监控。
莱图加项目建议
加工供应方只能对材料、过程、清洗和追溯证据负责,不能仅凭牌号宣称最终器械“具备生物相容性”。莱图加建议由器械责任方基于最终成品、接触部位与时长完成风险评价和必要测试。需要图纸工艺评估时,可向莱图加提供材料、公差、数量和交付计划。
适用范围
本文适用于医疗机器人精密零件加工 洁净度与生物相容性边界的图纸评审、打样和量产准备。本文不替代实际图纸评审、试切、测量系统能力确认和首件批准。材料、结构、批量、设备或验收标准变化时,应重新验证。
结语
生物相容性评价对象是与预期用途相匹配的最终成品;精密加工必须控制材料和过程残留,但不能越权替代器械责任方的风险评价与注册结论。如需进行图纸工艺评估,建议同时提供材料牌号、热处理与表面处理要求、关键公差、样件数量和计划批量,以便确定装夹、加工及检测方案。

扫一扫添加与我们联系 钱工15371462864